

400-820-8531
癌症放肺癌晚期化疗药抗拒是临床护理癌症改善方法的潜在繁杂疑难问题,而DNA神经破损回复的无效激发,恰好癌症人体细胞逃出密室放肺癌晚期化疗药伤害性、造成 改善方法就失效的核心思想因为。做改善血清功能表的非常重要翻意后遮盖,棕榈酰化在DNA神经破损回复中的特定改善策略,当即一种未被已经指出。
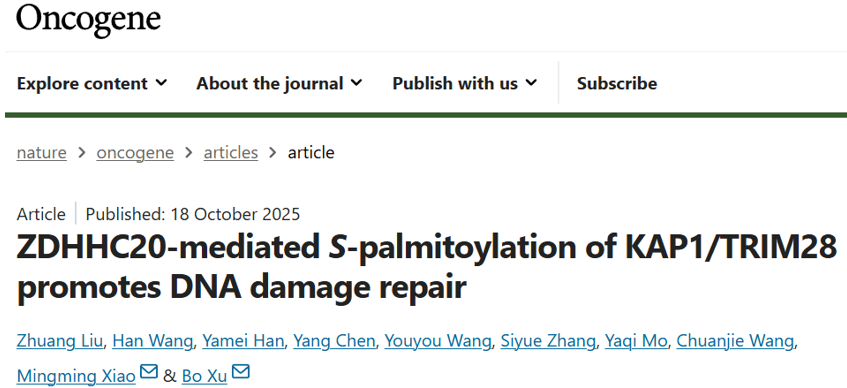
不过近期,成都大学生附带肿癌医生徐波技术团队在Oncogene刊物上发过了题写“ZDHHC20-mediated S-palmitoylation of KAP1/TRIM28 promotes DNA damage repair”的论述原创文章。第一回详解出ATM-ZDHHC20-KAP1轴改善DNA受损回复的原子核新机制,灵魂存在ZDHHC20可棕榈酰化淡化KAP1的C232位点,ATM借助磷过酸ZDHHC20的S339位点成功激活其酶抗逆性。为肉瘤放放疗增敏得进了新型意向靶点。拜谱生物学为该论述供给了棕榈酰化表达蛋清质组学能力服务质量。
实验结杲
1、ZDHHC20参与的DNA神经损伤生理反应(DDR)
考虑到阐发DNA挫伤影响(DDR)中棕榈酰化的调节管控逻辑,对23种ZDHHC蛋白酶参与了敲除/过表答(图1A),CCK-8、集落形成了、WB判断等實驗证明ZDHHC20在DDR中的影响主要(图1B-1I)。免疫细胞荧光實驗现示,双链拉伤标识物γH2AX亮点总量正相关增强(图1J-1K),证明未休复双链拉伤总量正相关更加,DNA挫伤休复阶段延长。以下結果意味着,ZDHHC20会在DNA挫伤回复中充分调动潜在性的的调节管控影响。
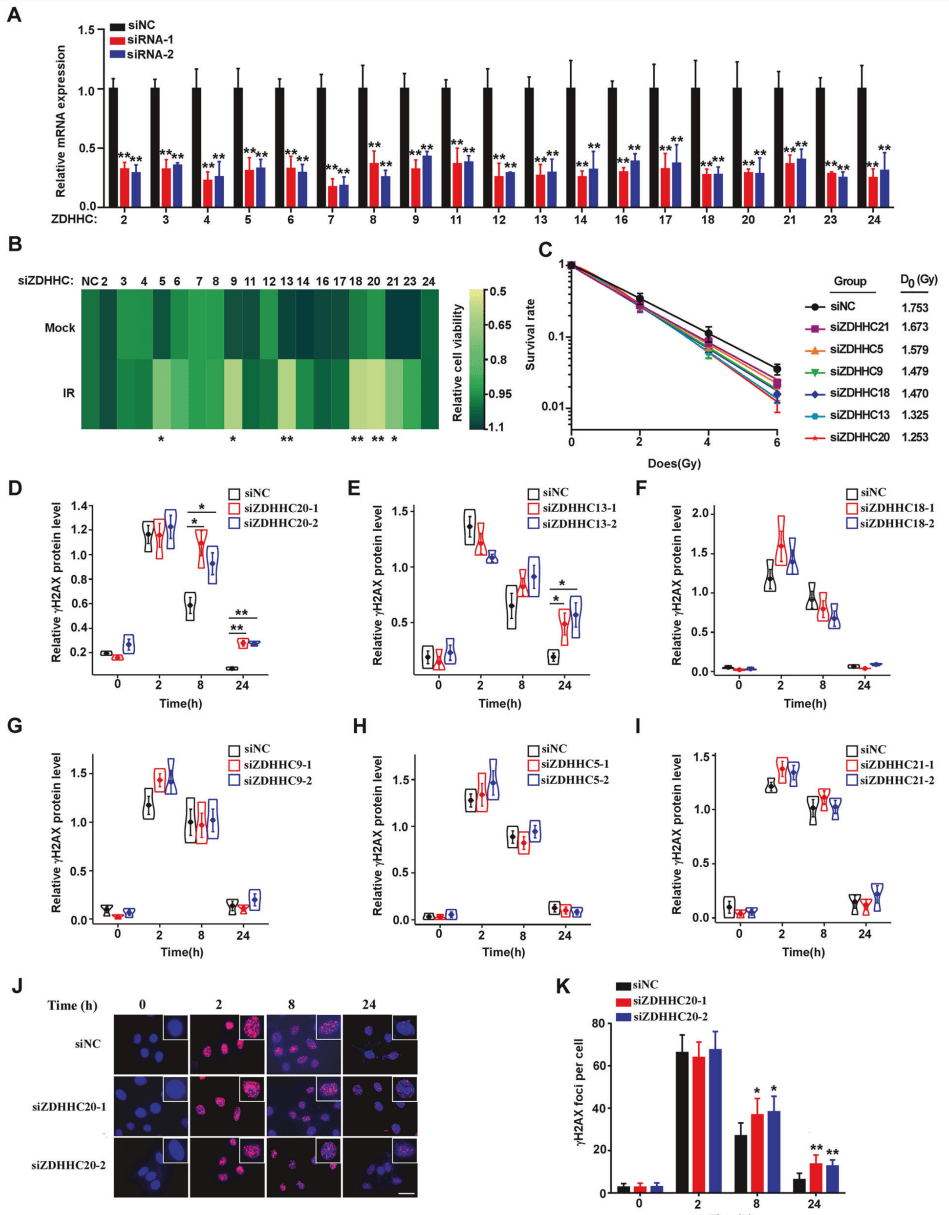
图1 ZDHHC20是最主要操作DDR的重要棕榈酰迁移酶其中之一
2、ZDHHC20改善对放射线的铭非理性和DNA挫伤修复工具
考虑到填写ZDHHC20的效果缘由,勾勒Zdhhc20敲除鼠模式,齐头并进行满身IR补救,挖掘敲除鼠的成活耗时特殊降到很正常鼠(图2A-2C)。估测对IR敏锐的结肠上皮,挖掘敲除鼠的结肠隐窝显然减小(图2D)。身体勾勒ZDHHC20敲除组织神经元核膜系(HeLa和U2OS),挖掘其成活率特殊降(图2E-2F)。裸鼠异种试管移植模式显视,在IR补救下,ZDHHC20敲除的HeLa组织神经元核膜衍生时延特殊降(图2G-2H),淋巴肿瘤毛重特殊以减少(图2I),γH2AX拉长(图2J-2L),彗星尾特殊拉长(图2M-2N)。根据EJ5和DR的U2OS组织神经元核膜系,挖掘敲低ZDHHC20会特殊下降这俩种组织神经元核膜系的解决程度,解释ZDHHC20有机会经由抑止NHEJ和HR影向DNA解决(图2O)。所以解释,抑止ZDHHC20的描述可在身体和体中加强放射线敏锐性,并且抑止DNA板材损害的解决。

图2 ZDHHC20管控对射线的脆弱性和DNA受伤消除
3、ZDHHC20加快脱色质颠覆因素KAP1的棕榈酰化
为了确定ZDHHC20的下游靶蛋白,对WT和ZDHHC20敲除的HeLa细胞进行棕榈酰化遮盖血清组检测,结合Co-IP分析,确定6种可能受ZDHHC20调控的下游靶蛋白。通过文献调研和Co-IP证实,ZDHHC20与染料质重朔系数KAP1存在互作,且会因离子辐射(IR)而增强(图3B-3F)。免疫荧光显示,ZDHHC20蛋白与KAP1在细胞核中共定位(图3G)。
棕榈酰化血清质组说明,ZDHHC20敲除后KAP1的棕榈酰化技术层次相关性减低(图3H)。ABE有接近的结论,KAP1可發生棕榈酰化且遭受IR的进三步诱惑(图3I),ZDHHC20敲除后KAP1的棕榈酰化技术层次减低(图3J)。位点探讨出现,KAP1的232位半胱氨酸可發生棕榈酰化(图3K),点变化之后发现其棕榈酰化技术层次相关性减低(图3L)。
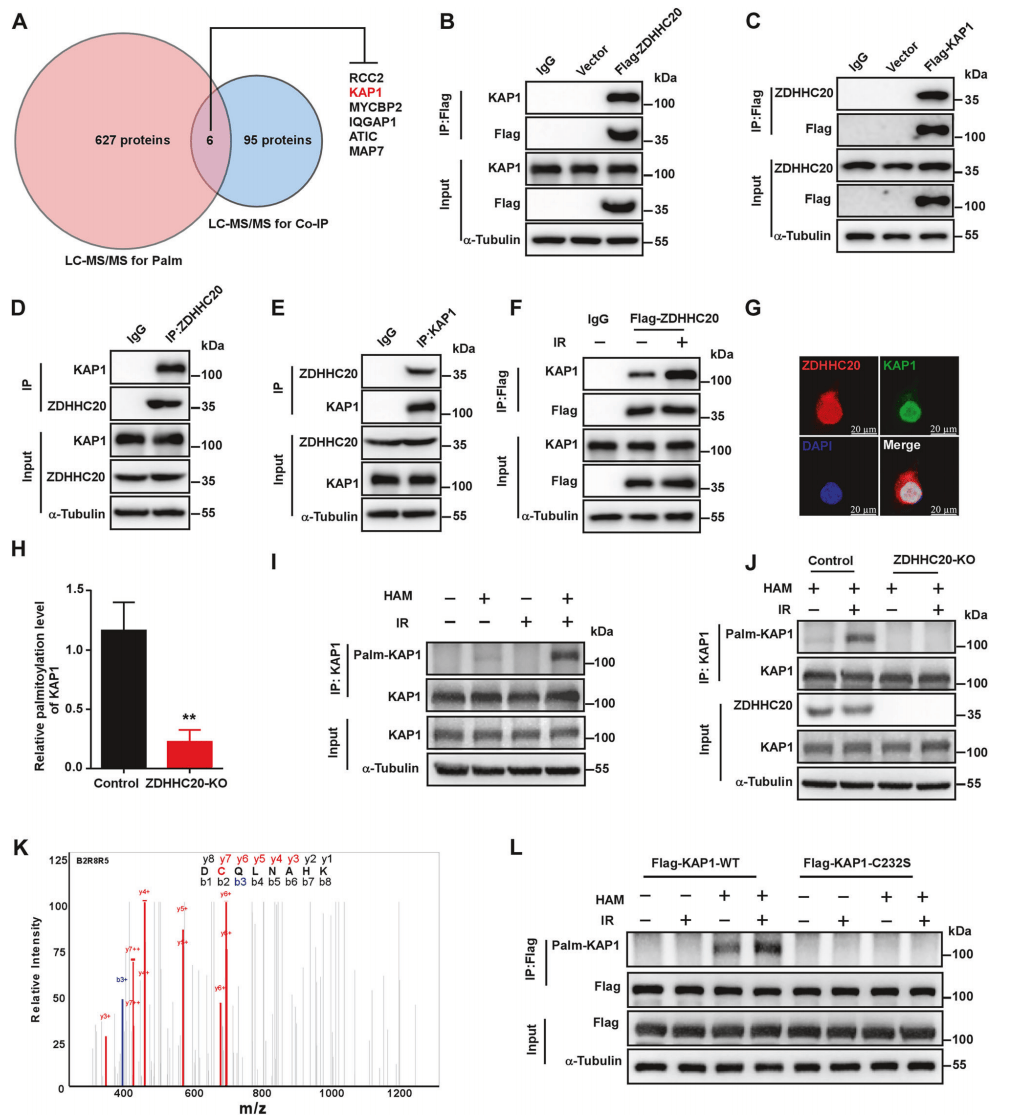
图3 ZDHHC20提高网站KAP1的棕榈酰化
4、ZDHHC20对DDR中KAP1的功能性至关首要
应用于原本探析結果,猜测棕榈酰化可能会会危害磷碱化KAP1与复染质的搭配起来。血生殖癌生殖细胞分类拆分实践证明书,ZDHHC20敲除和C232S点变化血生殖癌生殖细胞中的p-KAP1在复染质上的产品定位限制(图4A-4B)。是为了进一点断定危害KAP1与复染质的搭配起来,进行ChIP-qPCR出现 ,C232S点变化血生殖癌生殖细胞中KAP1在靶什么是基因重启子的含有关键所在限制(图4C-4D)。敲除和点变化都关键所在能够抑制IR诱惑的复染质松软图标物Sat2和α-sat的理解(图4E-4H),复染质可及性降底(图4I-4J)。ATAC-seq分析一下取决于,DDR时间C232S点变化血生殖癌生殖细胞的盛开复染质空间区域关键所在限制(图4K)。据此取决于,ZDHHC20介导的KAP2棕榈酰化对其复染质打造基本功能至关关键所在 凡此种种,ZDHHC20敲除人体细胞中DNA软组织损坏解决蛋清BRCA1和53BP1向DNA软组织损坏位点的募集取得下降(图4L-4M),在印染质上的分析下降(图4N)。对此阐明,ZDHHC20就KAP1在DNA软组织损坏反馈(DDR)中的目的是没有可或缺的。
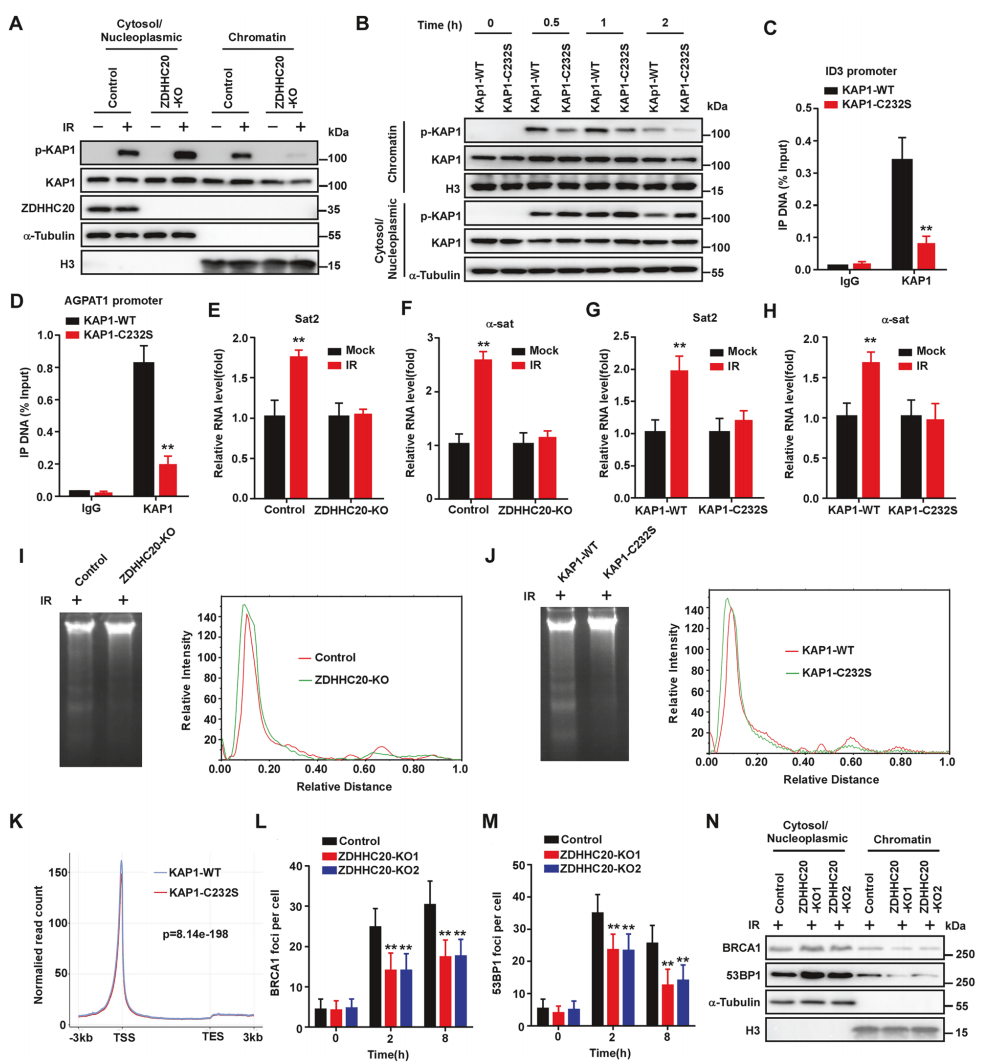
图4 ZDHHC20的损坏改动了KAP1在DDR中的政策调控用处
5、ZDHHC20介导的KAP1 C232位的棕榈酰化是DNA挫伤消除所一定的
相对比较正常值恶性癌症細胞,C232S点变异恶性癌症細胞的DNA拉伤牙齿恢复本事正相关骤降(图5A-5E)。而且敲除ZDHHC20则可消灭两队恶性癌症細胞在DNA牙齿恢复本事上的不一致性(图5F-5H)。虽然, C232S点变异恶性癌症細胞的表现出更为重要的辐射源的敏理性(图5I)。裸鼠异种遏制对模型呈现,C232S点变异的恶性癌症发展高速度正相关减慢,恶性癌症克重分明缓减(图5J-5L)。
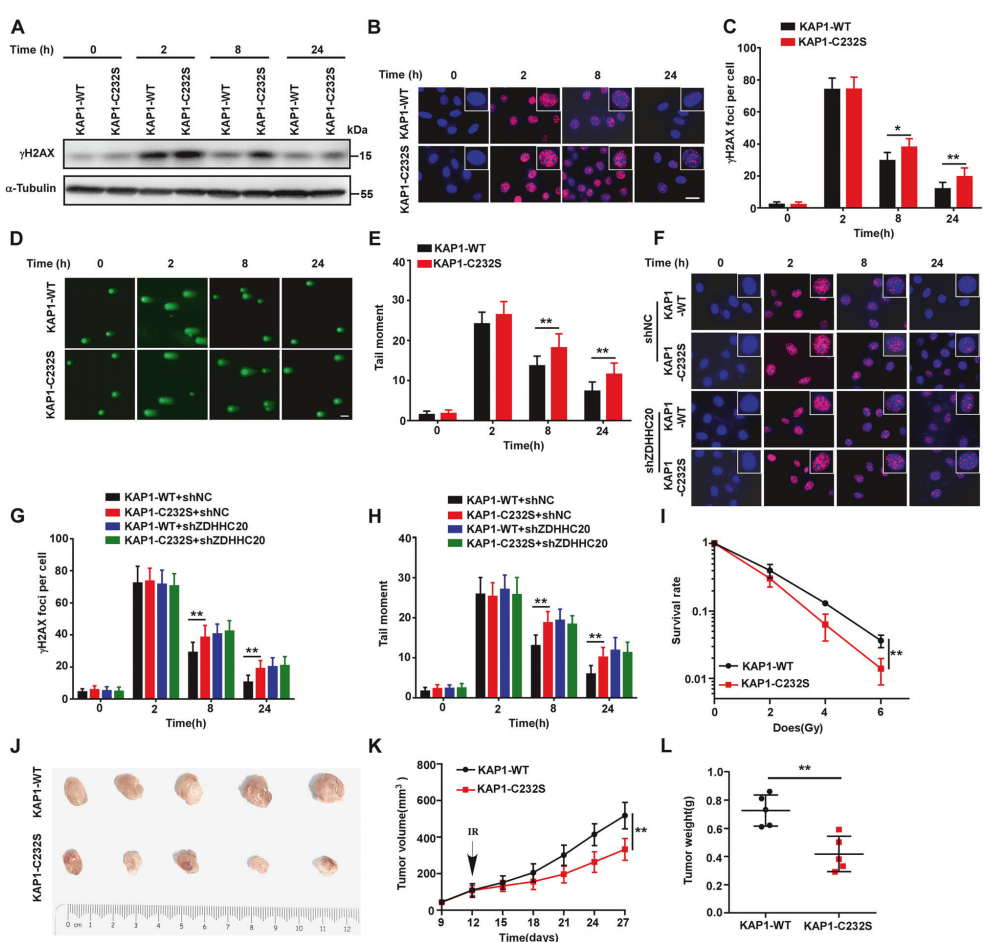
图5 KAP1 C232S会造成癌肿内部的DNA伤害处理不足
6、ZDHHC20介导的KAP1棕榈酰化依赖关系于ATM
有探讨材料ZDHHC20是激酶ATM的磷硝化使用底物,且339位的丝氨酸可能性是被ATM磷硝化使用的位点,须要全面一个脚印探求ATM对ZDHHC20介导的棕榈酰化的干预使用。要,确认Co-IP材料ZDHHC20可与ATM紧密联系(图6A-6C),磷硝化使用特异形抗体阳性检则材料ZDHHC20的存在磷硝化使用,且IR处里后,磷硝化使用关卡为显著提高(图6D)。 点甲基化ZDHHC20 S339A,挖掘其磷过酸水平面相关系数调低(图6E),且缓和其与KAP1的互作(图6K),减低KAP1的棕榈酰化(图6M)。敲低ATM或可以通过Ku55933缓和ATM亲水性,都能相关系数缓和ZDHHC20的磷过酸(图6F-6G),并减低其与KAP1的互作(图6I-J),缓和KAP1的棕榈酰化(图6L),p-KAP1与着色质的融入相关系数变少(图6N)。ATM可特喜欢的人地识别图片ZDHHC20的SQ基序,该基序在两个外来物种中具备最终进化固执性(图6H)。因而说,DDR的时候中ZDHHC20介导的KAP1棕榈酰化依赖感于ATM。
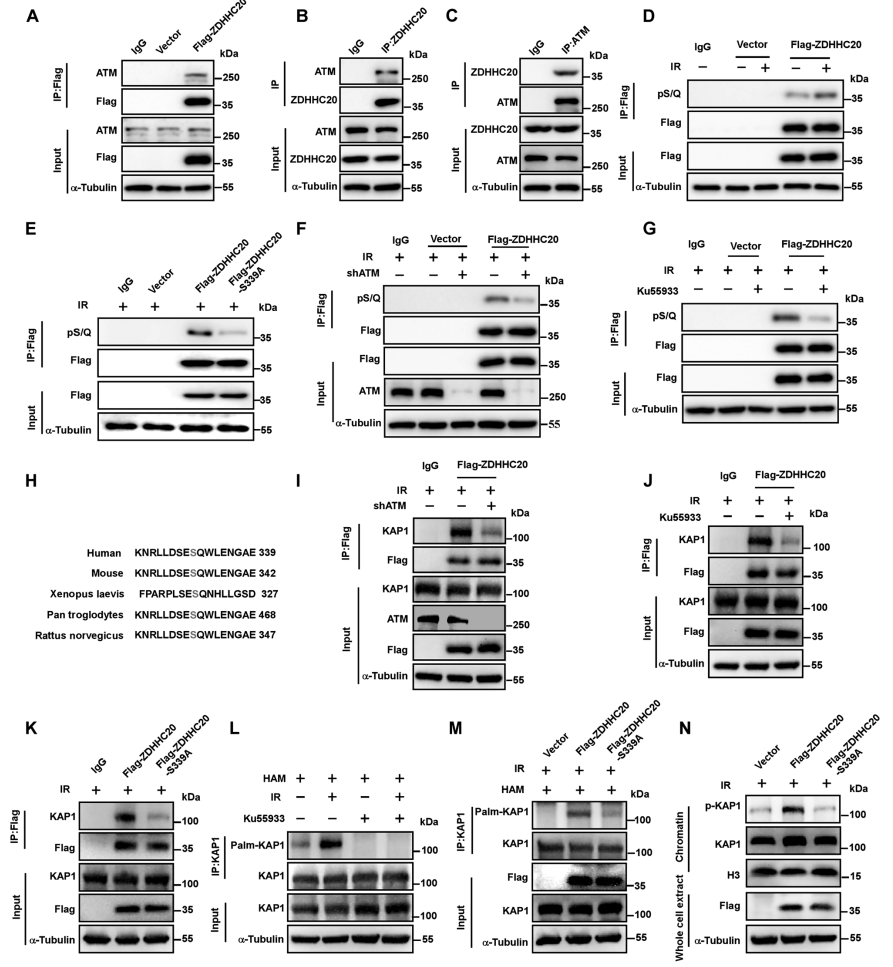
图6 ZDHHC20介导的KAP1棕榈酰化依靠于ATM
7、ZDHHC20在S339位点的磷过酸是DNA拉伤修复系统所必须的
为着进每一步填写ZDHHC20的 S339位点的磷酸性反应在DDR中的影响,将连有flag的WT和点变异S339A ZDHHC20回补到ZDHHC20敲除的HeLa生殖生殖受损组织系中(图7A),挖掘点变异生殖生殖受损组织系的DNA影响休复的能力正相关缩减了(图7B-7F)。将点变异S339A ZDHHC20回补到U2OS的两者生殖生殖受损组织系系,挖掘点变异生殖生殖受损组织系的非同源下端接连(NHEJ)和同源重新组合(HR)的休复渗透性均缩减了(图7G-7H)。与此同时,点变异生殖生殖受损组织系对蔓延的太敏感度认识提高(图7I)。以此发现,S339位点的ZDHHC20磷酸性反应在DDR中起着主要影响。
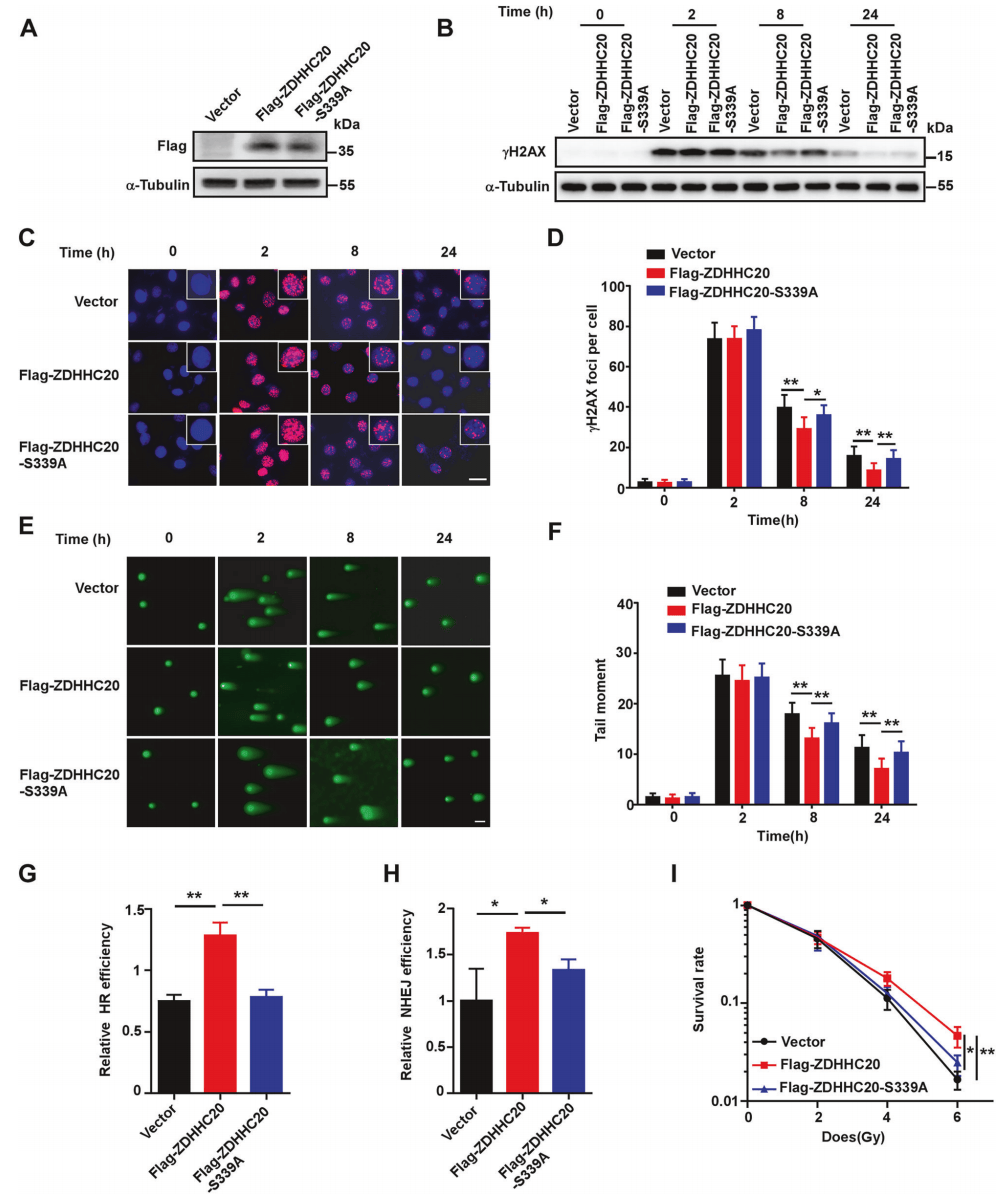
图7 ZDHHC20 S339A突变性能够抑制DNA挫裂伤牙齿修复并增高恶性肿瘤肿瘤细胞的放射学比较敏物质性
论文个人总结
本科学研究经由细胞系科学实验、DNA敲除小鼠及异种移植成功瘤对模型,根据棕榈酰化表达蛋清质组学等技术工艺声明,ZDHHC20 是管控 DNA 破损回话的基本点棕榈酰基传递酶。就上中游缘由认为,KAP1是ZDHHC20的管控底物,在其 C232 位点做好棕榈酰化表达,并不断增强磷碱化 KAP1 与复染质的根据。中下游管控警报研究性学习感觉,DNA破损诱惑ATM激酶在ZDHHC20的S339位点形成磷碱化表达,该表达能的提升 KAP1 的棕榈酰化水平方向(图8)。
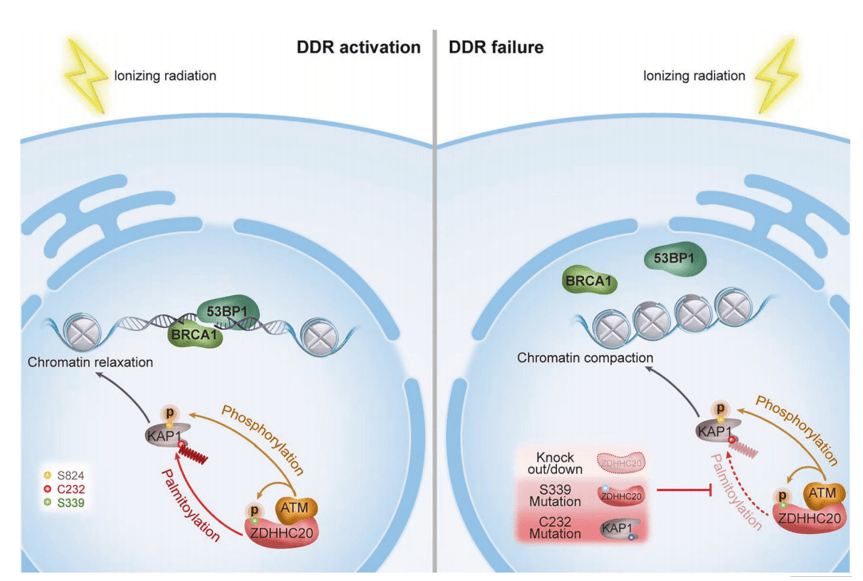
图8 目的措施图
拜谱总结ppt
棕榈酰化是比较重要的脂质化掩盖结构类型,似的造成在半胱氨酸残基上。棕榈酰化呈现最沉要的实用工作是提升可通用球蛋白质含量与膜的亲和性,以此调空球蛋白质含量质的定位系统与实用工作。
拜谱看做国内的智领的多个学售后服务集团,可带来了什么是基因组、转录组、淀粉酶组、翻译专业后呈现组、产生组等两组学提供服务。紧扣半胱氨酸被氧化恢复体现,拜谱生物体可提供了车辆全部、技巧装修标准完美的阳极氧化展现遮盖款型车辆,还有棕榈酰化、亚硝基化、谷胱甘肽化、硫巯基化、次磺酸性反应、total氧化反应回归、游离态巯基,力助一编新闻稿件发布,掌握了大量的项目流程方法 ,诚邀玩家咨询中心,提高特权棕榈酰化设计计划与方法质料!
决定性文献资料 Liu Z, Wang H, Han Y, Chen Y, Wang Y, Zhang S, Mo Y, Wang C, Xiao M, Xu B. ZDHHC20-mediated S-palmitoylation of KAP1/TRIM28 promotes DNA damage repair. Oncogene. 2025 Dec;44(46):4533-4548. doi: 10.1038/s41388-025-03604-9. Epub 2025 Oct 18.


 关注度大众号


 关注度点点书


